
6 دقیقه
تصور کنید یک کلید مولکولی کوچک در جای اشتباه روشن شود و خاموشی گستردهای را در سراسر یک محله به راه بیندازد. این تصویر به توضیح ایدهای تازه و جسورانه کمک میکند: اینکه بیماری آلزایمر شاید فقط با تشکیل پلاکها آغاز نشود، بلکه از نوعی سیمکشی نادرست موضعی درون نورونهای خاص شروع شود و سپس بافت اطراف را هم به سمت زوال بکشاند.
تصاویر شناختهشده آلزایمر، یعنی پلاکهای آمیلوئید و کلافههای تاو، فقط بخشی از ماجرا را نشان میدهند. مدتها پیش از آنکه مشکلات حافظه در پروندههای بالینی برجسته شوند، نورونها ممکن است دچار شلیکهای نامنظم شوند، سیناپسها از بین بروند و سلولهای گلیال حالت دفاعی پیدا کنند. اینکه این رخدادهای جدا از هم چگونه به یکدیگر وصل میشوند، سالها معمایی جدی بوده است. اکنون گروهی به رهبری وون سوک چونگ در مؤسسه علوم پایه معتقدند یک نقطه اتکای مولکولی را یافتهاند: گیرنده ERBB4 که در جایی ظاهر میشود که نباید باشد.
ERBB4 به طور معمول در نورونهای مهاری حضور دارد و به مهار فعالیت مغز کمک میکند. اما پژوهشگران با استفاده از توالییابی آرانای تکهستهای در مدلهای موشی دریافتند گروهی کوچک و زودهنگام از نورونهای تحریکی به شکل غیرمنتظرهای ERBB4 را بیان میکنند. این گروه، آنها را «نورونهای تحریکی پاسخدهنده زودهنگام» نامید. چیزی که ابتدا فقط یک نشانگر عجیب به نظر میرسید، زمانی به یک عامل محرک مشکوک تبدیل شد که دستکاری ERBB4 مسیر بیماری را به شکلی چشمگیر تغییر داد.
سلولهای گلیال، یعنی آستروسیتها و میکروگلیا، گروه نگهداری و تعمیر مغز هستند. آنها سیناپسها را هرس میکنند، بقایا را پاکسازی میکنند و در شکلدهی مدارها هنگام یادگیری نقش دارند. در مدلهای آلزایمر که گروه مؤسسه علوم پایه بررسی کرد، این سلولهای گلیال شروع به حذف انتخابی سیناپسهای تحریکی کردند، در حالی که سیناپسهای مهاری را حفظ کردند یا حتی از آنها محافظت بیشتری نشان دادند. این وضعیت تعادل را به سمت فعالیت مهارنشده سوق داد و هرس انتخابی، به جای آرام کردن مدارها، بیثباتی آنها را تشدید کرد.
آیا گروه پاکسازی مقصر بود یا فقط به فریاد کمک پاسخ میداد؟ شواهد بیشتر از گزینه دوم حمایت میکنند. وقتی نورونها به طور آزمایشی وادار شدند بیشتر شلیک کنند، سلولهای گلیال بلعیدن سیناپسها را افزایش دادند. وقتی فعالیت نورونها آرام شد، هرس سیناپسی هم کاهش یافت. این الگو نشان میداد نورونهای آسیبدیده یا بیشفعال پیام اضطرار میفرستند و سلولهای گلیال به آن پاسخ میدهند، پاسخی که گاهی میتواند مخرب باشد.

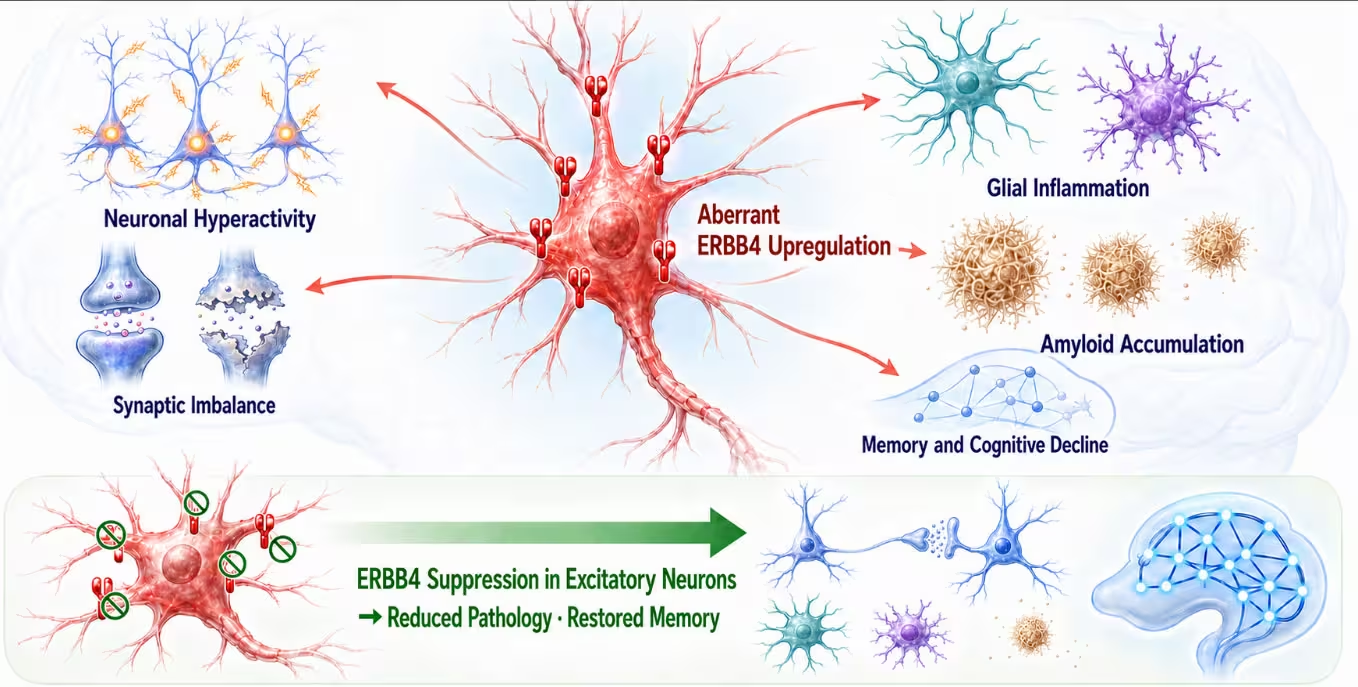
نمای شماتیک سازوکار پیشنهادی بیماری که در آن افزایش نابجای ERBB4 در نورونهای تحریکی، بیشفعالی نورونی، برهم خوردن تعادل سیناپسی، گلیوز واکنشی، تجمع آمیلوئید و در ادامه افت حافظه و تواناییهای شناختی را تقویت میکند. سرکوب انتخابی ERBB4 در نورونهای تحریکی این تغییرات پاتولوژیک بههمپیوسته را کاهش میدهد، عملکرد سیناپسی و مدارهای عصبی را بازمیگرداند، بار آمیلوئید و واکنشپذیری گلیال را کم میکند و حافظه را بهبود میبخشد. این یافته ERBB4 نورونهای تحریکی را به عنوان یک نقطه تنظیمی بالقوه و یکی از ریشههای مشکل در زنجیره بیماری آلزایمر معرفی میکند.
برای بررسی اینکه ERBB4 فقط یک ناظر منفعل است یا یک محرک فعال، پژوهشگران ژن Erbb4 را به طور اختصاصی از نورونهای تحریکی هیپوکامپ در موشهای دارای پاتولوژی شبیه آلزایمر حذف کردند. هیپوکامپ که برای شکلگیری خاطرات نقشی مرکزی دارد، از نواحیای است که در افراد مبتلا به آلزایمر از مراحل اولیه به شدت آسیب میبیند. نتایج روشنگر و به طرز چشمگیری گسترده بود: حذف ERBB4 بیشفعالی نورونی را آرام کرد، تعادل تحریکی و مهاری را در سیناپسها بازگرداند و حالت واکنشی آستروسیتها و میکروگلیا را کاهش داد.
حتی بار پلاکهای آمیلوئید نیز کاهش یافت و حیوانات درمانشده در آزمونهای حافظه و وظایف فضایی عملکرد بهتری نشان دادند. این مداخله چه در مراحل اولیه بیماری و چه در مراحل بعدی پیشرفت آن اثرگذار بود، موضوعی که نشان میدهد پیامرسانی نابجای ERBB4 فقط آغازگر مشکل نیست، بلکه به تداوم آن نیز کمک میکند.
وارونه کردن آزمایش، تصویر آینهای از رابطه علت و معلولی ارائه داد. فعال کردن ERBB4 در تعداد کمی از نورونهای تحریکی موشهای سالم کافی بود تا نشانههای اصلی اختلال مدارهای عصبی شبیه آلزایمر ایجاد شود: شلیک بیش از حد، عدم تعادل سیناپسی، گلیوز واکنشی و افت شناختی. نکته مهم این بود که این تغییرات میتوانستند بدون وجود پلاکهای آمیلوئید رخ دهند، یعنی پیامرسانی غیرطبیعی ERBB4 به تنهایی قادر است شبکههای مغزی را بیثبات کند.

در مسیرهای پاییندستی، مسیر mTOR به عنوان یکی از مجراهای اصلی اثرگذاری ERBB4 ظاهر شد. mTOR رشد سلولی، متابولیسم و ساخت پروتئین را سازماندهی میکند. در نورونها، فعالیت مهارنشده mTOR نگهداری سیناپسها و انعطافپذیری عصبی را مختل میکند. محور ERBB4→mTOR یک پیوند مکانیکی قابل قبول ارائه میدهد و توضیح میدهد چگونه یک تغییر مولکولی محدود به زیرمجموعهای از نورونها میتواند موجوار گسترش یابد و سیناپسها، رفتار سلولهای گلیال و در نهایت شناخت را تغییر دهد.
اهمیت ترجمانی این یافتهها نیز مهم است. این گروه دادههای ترنسکریپتومی و بافتهای پس از مرگ ۴۴۶ مغز انسانی را بررسی کرد و افزایش بیان ERBB4 را در نورونهای تحریکی درگیر با آلزایمر یافت. افرادی که تعداد بیشتری نورون تحریکی بیانکننده ERBB4 داشتند، معمولا بار آمیلوئید بیشتری و نمرات شناختی ضعیفتری نشان میدادند. مدلهای آماری ERBB4 را با آمیلوئید، پاتولوژی بعدی تاو و افت شناختی مرتبط دانستند، هرچند باید تأکید کرد که ارتباط آماری در انسان به معنای اثبات علیت نیست.
پس این یافتهها برای درمان آلزایمر چه معنایی دارند؟ ERBB4 به عنوان تنها علت آلزایمر معرفی نمیشود. بلکه ممکن است یک گلوگاه تنظیمی باشد، یک خطای مولکولی که بیشفعالی عصبی، از دست رفتن سیناپسها، واکنشپذیری گلیال و پروتئینوپاتی را به هم پیوند میدهد. هدف گرفتن چنین گرهی، از نظر نظری، میتواند چند فرایند آسیبزا را همزمان تضعیف کند، به جای آنکه هر نشانۀ منفرد بیماری جداگانه دنبال شود.
البته احتیاط ضروری است. یافتههای بهدستآمده از موشها به طور خودکار به درمانهای ایمن و مؤثر برای انسان تبدیل نمیشوند. نمونههای پس از مرگ فقط تصویری ثابت ارائه میدهند و نمیتوانند تقدم زمانی رخدادها را آشکار کنند. افزون بر این، ERBB4 در فیزیولوژی طبیعی مغز نیز نقش دارد. با این حال، این مطالعه نگاه ما به زیستشناسی مراحل اولیه بیماری را بازتعریف میکند: آلزایمر فقط تجمع پروتئینهای سمی نیست، بلکه میتواند تغییری در هویت نورونی باشد که از راه پیامرسانی مولکولی، محیط اطراف خود را دوباره شکل میدهد.
اگر این دیدگاه تأیید شود، راهبردهای درمانی که پیامرسانی درست را در زیرمجموعهای از نورونها بازگردانند یا زنجیره ERBB4→mTOR را آرام کنند، شاید بتوانند مدارهای عصبی را پیش از گلولهبرفی شدن بیماری پایدار کنند. این نوع مداخله، بالادستیتر و احتمالا یکپارچهتر از رویکردهای متمرکز بر پلاک است. گام بعدی انجام کارهای ترجمانی دقیق خواهد بود تا روشن شود آیا آن گیرندهای که در تصور ما خاموش میشود، میتواند به اهرمی ایمن برای کند کردن زوال شناختی تبدیل شود یا نه.


نظر بگذارید
نظرات
هنوز نظری ثبت نشده. اولین نفر باشید.